【儿医说】什么是黏多糖贮积症?
2022年1月,7岁的黏多糖贮积症患儿小明(化名)来到首都儿科研究所血液内科接受脐带血异基因造血干细胞移植。
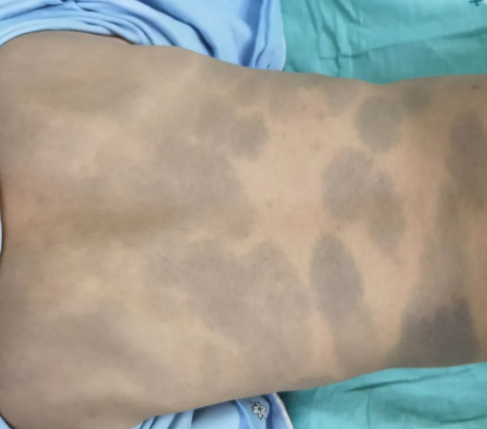
小明是家里的第一个孩子,他出生后,父母还沉浸在喜悦中,却发现小明和别的孩子有很多不同:后背至臀部有大片大片的青斑,虽然“蒙古青斑”很多孩子都有,但他的要比别人更多,而且随着年龄增长也没有消退;头部偏大,长大以后,前额凸出,就像“寿星公”;眼睛有些“雾蒙蒙”的,到医院检查说有“青光眼”和“角膜云翳”;还有很严重的“鼻炎”和“腺样体肥大”,喘气呼哧呼哧的;有着和年龄不相符的“大肚子”,总也不能痊愈的“脐疝”和腹股沟疝。小明1岁多时,开始驼背,远看像一只小虾米,随着年龄增长,驼背没有好转的迹象,反而越来越严重;腿型不太直,以为是佝偻病,可是补充钙和维生素D后,也没有好转;小明还做过超声检查,发现肝脾肿大,心脏好像也有点问题……
但小明的智力正常,他喜欢看《奥特曼》和《斗罗大陆》,喜欢英雄和大侠的故事,也爱写字和画画,虽然手指弯曲,握笔有些困难,可还是很努力地拿起笔,在纸上写写划划。
小明的“与众不同”以骨骼问题最为突出,通过X线检查,骨科医生也发现了特征性的骨骼改变(飘带征、浆征),怀疑是患有黏多糖贮积症。随后小明做了尿糖胺聚糖测定(尿GAG),结果呈阳性,又通过基因和酶学检测,最终确诊了黏多糖贮积症I型。
小明确诊后,父母经多方打听来到了首儿所血液内科,并接受了脐带血异基因造血干细胞移植。目前移植后近半年,供者嵌合稳定,尿黏多糖消失。虽然已经出现的骨骼异常无法恢复,但是因为稳定的酶替代,小明的疾病不会再进展,以后可以进行骨骼矫正手术,外观上不会再和其他孩子有什么不同。相信不久的将来,聪明的小明可以心无旁骛地学习、读书,也可以和其他孩子一样,在操场上跑跑跳跳。
什么是黏多糖贮积症?
黏多糖贮积症(Mucopolysacchridosis,MPS)是一种罕见的溶酶体贮积症,由于溶酶体中一些酶的缺乏使酸性黏多糖在体内不能完全降解,引起不同的黏多糖在各种组织内沉积而引起的不完全相同的一组疾病;以骨骼的改变构成其临床特征。X线骨片可见骨骼变形和多发骨发育不良;还可影响中枢神经系统、心血管系统、肝、脾、关节、肌腱和皮肤等。
黏多糖贮积症可分为MPSⅠ-IX型,Ⅴ型后来发现即为Ⅰs型,VIII型仅个例报道,后发现其实为IV型,故目前共7个分型,欧美报道以I型最为常见,我国以II型最为常见。除II型为X连锁隐性遗传外(男性发病,女性为携带者),其余各型均为常染色体隐性遗传(男女均可发病)。
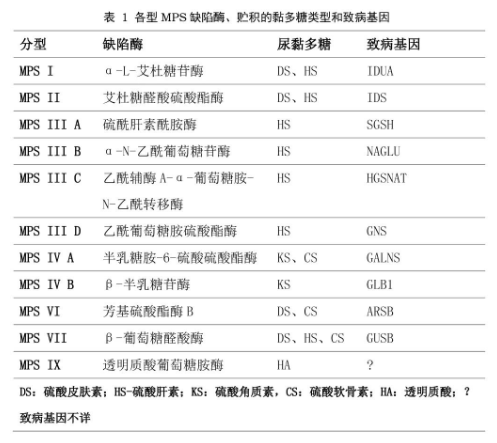
2018年5月11日,国家卫生健康委员会等5部门联合制定了《第一批罕见病目录》,黏多糖贮积症被收录其中。虽然是罕见病,但由于我国人口基数庞大,像小明这样的患者其实有很多。各型MPS由于涉及组织的广泛性及其程度的不同而预后各异,MPS主要类型及相应酶缺乏如下表: